Memahami Aturan Terkait FDA tentang Identifikasi Perkara Unik (UDI)
FDA baru-baru ini merilis aturan finalnya tentang Identifikasi Perkara Unik (UDI) untuk alat medis. Berikut adalah beberapa informasi tentang aturan baru dan bagaimana hal itu dapat mempengaruhi Anda.
Latar Belakang
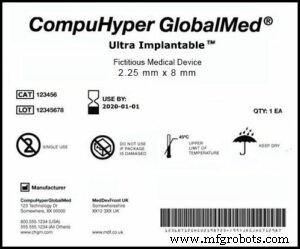
Contoh tampilan pengidentifikasi perkara unik (UDI) pada label alat medis.
UDI adalah identifikasi unik yang diterapkan pada alat medis. Jika Anda adalah pemasok alat medis, Anda dapat beradaptasi dengan UDI dengan cukup mudah dalam proses identifikasi dan manajemen data yang ada. Untuk yang lainnya, aturan UDI final yang diterbitkan di Federal Register pada 24 September 2013 mungkin menyajikan beberapa tantangan. Aturan ini berlaku mulai 23 Desember 2013 dengan beberapa ketentuan yang memiliki tanggal kepatuhan nanti. Beberapa implementasi bertahap dari aturan ini akan berlangsung selama periode 7 tahun.
FDA menerima dan meninjau sekitar 270 pengiriman komentar pada aturan saran yang diubah tanggal 19 November 2012 FDA, dari sekitar 225 sumber termasuk: individu (profesional kesehatan, akademisi, konsumen, dan lainnya), organisasi (grup konsumen, rumah sakit, asosiasi kesehatan, sumber militer dan pemerintah, dan lainnya), dan industri swasta (produsen alat, asosiasi industri, distributor, dan lainnya). Komentar ini menyediakan sekitar 1.700 halaman umpan balik dan komentar mengenai aturan yang diusulkan.
Manfaat
Aturan final bertujuan untuk mendirikan “sistem untuk cukup mengidentifikasi perangkat melalui distribusi dan penggunaan,” dan mengharuskan label alat medis untuk menyertakan pengidentifikasi perkara unik (UDI), kecuali di mana aturan menyediakan pengecualian atau penempatan alternatif.
Aturan ini dimaksudkan untuk mendirikan UDI sebagai kunci data yang mengarah ke informasi yang dapat dianalisis, digunakan untuk mendirikan kontrol dan diakses/disyebarkan dengan cepat. Menggunakan UDI sebagai kunci data akan:
- Mengurangi kesalahan medis
- Menyederhanakan integrasi informasi penggunaan perangkat ke dalam sistem data
- Menyediakan identifikasi yang lebih cepat dari alat medis dengan peristiwa kontraindikasi
- Menyediakan pengembangan solusi yang lebih cepat untuk masalah yang dilaporkan
- Menyediakan resolusi pengambilan alat yang lebih cepat dan lebih efisien
- Komunikasi keselamatan FDA yang lebih terfokus dan lebih efektif
- Manfaat lain yang akan ditentukan
- Format standar untuk tanggal yang disediakan pada label perangkat
Pemberi label harus:
- Mengajukan informasi produk mengenai perangkat ke Basis Data Identifikasi Perkara Unik Global FDA (GUDID), kecuali jika tunduk pada pengecualian atau alternatif.
- Memastikan label dan kemasan perangkat dari setiap alat medis menyertakan UDI dalam versi teks biasa dan dalam bentuk identifikasi otomatis yang menggunakan teknologi pengambilan data (AIDC).
- UDI harus ditandai langsung pada perangkat itu sendiri jika perangkat dimaksudkan untuk digunakan lebih dari sekali dan dimaksudkan untuk diproses ulang sebelum setiap penggunaan
Di bawah sistem UDI yang didirikan oleh aturan ini, komunitas kesehatan dan publik akan dapat mengidentifikasi perangkat melalui UDI yang akan muncul pada label dan kemasan perangkat. UDI juga akan berfungsi sebagai kunci yang dapat digunakan untuk mendapatkan informasi yang dapat diakses secara terbuka tentang produk medis dari GUDID. GUDID tidak akan mencakup informasi pasien.
Aturan “memenuhi persyaratan statut dari bagian 519(f) dari Federal Food, Drug, and Cosmetic Act (the FD&C Act) (21 U.S.C. 360i(f)) yang mengarahkan FDA mendirikan sistem identifikasi perkara unik untuk alat medis. Aturan ini juga menambahkan persyaratan dari bagian 614 dari Food and Drug Administration Safety and Innovation Act (FDASIA), termasuk batas waktu untuk penerbitan aturan final dan saat aturan harus berlaku untuk alat yang dapat ditanam, mendukung kehidupan, atau memelihara kehidupan.”
Persyaratan Teknis
Persyaratan teknis dari UDI terdiri dari 1) pengidentifikasi perangkat yang sesuai dengan versi atau model perangkat dan pemberi label perangkat dan 2) pengidentifikasi produksi yang menyediakan informasi variabel, seperti lot atau batch, nomor seri, tanggal kedaluwarsa atau tanggal pembuatan.
Perlu diperhatikan bahwa hanya kombinasi nomor seri dan pengidentifikasi perangkat yang akan memberikan UDI yang dapat ditelusuri ke instance individu dari sebuah item. Dalam merespons pertanyaan tentang kurangnya pelacakan individu, FDA merespons bahwa UDI oleh lot atau batch menyediakan identifikasi yang memungkinkan inquiry dan tindakan untuk item “diproduksi dalam kondisi yang esensial sama” dan “dimaksudkan untuk memiliki karakteristik dan kualitas yang seragam dalam batas yang ditentukan” yang cukup untuk penggunaan yang dimaksudkan.
Item yang Perlu Diperhatikan
Dua item yang layak untuk dicatat adalah:
- Aturan mengharuskan semua UDI diterbitkan di bawah sistem yang dioperasikan oleh lembaga penerbit yang terakreditasi FDA. Aturan menyediakan proses melalui yang pemohon akan mencari akreditasi FDA sebagai lembaga penerbit bahkan jika organisasi sudah menjadi lembaga penerbit yang terakreditasi ISO.
- Aturan tidak mendirikan satu persyaratan penangkap data AIDC. Alih-alih, ini mengizinkan setiap penangkap data, seperti simbologi kode batang, yang mungkin sangat mempengaruhi pengguna yang berharap mendapatkan nilai dari teknologi yang mendasarinya. Untuk benar-benar memanfaatkan UDI, infrastruktur harus mendukung penangkap data dan kurangnya penangkap data umum akan mempengaruhi rumah sakit, penyedia layanan kesehatan dan lainnya di seluruh rantai pasok.
Pengecualian
Salah satu perubahan terbesar antara aturan saran dan aturan final adalah penambahan beberapa pengecualian ke persyaratan UDI seperti yang tercantum di bawah ini:
- Alat Kelas I yang diberi label dengan Kode Produk Universal (UPC) dapat menggunakan UPC sebagai UDI-nya.
- Bagian konstituen alat yang dikemas dalam produk kombinasi dari persyaratan bahwa label-nya harus membawa UDI, jika produk kombinasi membawa UDI.
- Alat yang terkandung dalam kantong kemasan kemasan alat, tetapi tidak mengharuskan label dan setiap kemasan alat dari setiap kantong kemasan untuk membawa UDI.
- Alat Kelas I yang FDA telah dengan peraturan dikecualikan (tetapi untuk persyaratan pencatatan berlanjut) dari persyaratan praktik pembuatan yang baik.
- Alat penggunaan tunggal individu, terlepas dari kelas, kecuali pengecualian ini tidak tersedia untuk alat yang dapat ditanam. Kemasan alat yang berisi alat-alat individu ini tidak dikecualikan, dan harus membawa UDI.
- Aturan final menyediakan bahwa alat yang dikemas dalam wadah segera dari produk kombinasi dikecualikan dari persyaratan jika produk kombinasi membawa UDI.
Anda dapat membaca lebih lanjut tentang aturan final UDI di sini. Jika Anda memiliki pertanyaan mengenai aturan UDI baru, kami dengan senang hati akan membantu. Cukup Tanyakan pada Pakar atau Hubungi Kami di sini.



